El 2017 fue un año muy difícil para mi, fue un año donde la vida me orillo a tomar una pausa, me senti muchas veces sin "ganas" sin esas ganas habituales que siempre estan dentro de mi.
A finales del 2016 mi rodilla sufrio las consecuencias de correr tanto, me prohibieron correr, llore mucho cuando supe, pero me queda la bici o nadar o caminar. No he querido operarme, las batas blancas no son mi fuerte.
Hicimos un concierto con la sonora dinamita, jamás me hubiera imaginado que la vida me hubiera permittido cantar con ellos, me asombraba de lo que logramos cuando la vida conspira a tu favor, y la verdad siempre Dios esta de nuestro lado.
Mi mamá tiene Huntington y desde el año pasado la tenemos en un asilo, no es facil verla perdiendo cada vez más y más y más sus capacidades fisicas, ya no habla y tiene crisis muy fuertes, mi papá es un santo, la va a ver todos los días, el amor incondicional de mis padres es un ejemplo, cuando yo era niña veia que mis padres se odiaban jajaja se gritaban y peleaban y volaban platos por la casa. Hoy veo a ambos como jamás imagine verlos, son un ejemplo para mi de amor, solidaridad y compromiso.
Termino nuestro amado protocolo de investigación del Hospital ABC, un dia me desperte llorando pensando que se iba a terminar y una semana después nos dieron la noticia, nadie lo imaginaba fueron 5 años de trabajo arduo con mucho amor y éxito, conocimos a los investigadores más excepcionales y agradezco su entrega a la causa, sin ellos no podriamos continuar.
Hace mas de tres años descubri el NRF2 en mi vida , una tecnologia impresionante que esta mejorando la calidad de vida de las personas, y vi alrededor del mundo los testimonios en huntington que son excepcionales y hoy por hoy me dedico a traer esta tecnologia del Dr Joe Maccord a México, se llama GNMX.
Seguimos trabajando con mucho amor y pasión para saber mas sobre el Huntington.
A finales del año salio una noticia que me volvio loca de emoción existe una investigación de Roche donde hablan de la cura para el Huntington, la cura puedes imaginar que por primera vez se ve en años una esperanza para nosotros.
Cerre ciclos, ha sido un año de mucho cierre, hemos terminado proyectos, alianzas y cuestiones personales.
Pero ya estoy aqui, de nuevo me siento feliz y renovada... YA REGRESE!!!! EH EH EH EH!!!
Estoy llena de amor, y pasión y energia y ganas e ilusión y decisión y fe y gratitud y sabiduría pero sobre todo DIOS!!!
Esta semana hay buenas noticias para la comunidad de la enfermedad de Huntington (EH). El regulador de medicamentos de Estados Unidos (Food and Drug Administration, FDA en sus siglas en inglés) ha aprobado formalmente Austedo, también conocido como deutetrabenazina, para ser recetada para combatir la EH. Esta forma modificada de la tetrabenazina ayuda a controlar la corea, los movimientos espasmódicos que a menudo manifiestan los pacientes de la EH, y se toma dos veces al día en vez de tres.
Los antecedentes de la tetrabenazina
La tetrabenazina tiene una larga historia como tratamiento de la EH - que comentamos anteriormente aquí y aquí. Este medicamento ayuda a controlar los movimientos espasmódicos y los “bailes” asociados con la enfermedad. La tetrabenazina fue aprobada para la EH en la década de los 70 en algunos países, incluyendo el Reino Unido, pero no fue hasta el 2008 cuando se convirtió en el primer medicamento aprobado en los Estados Unidos exclusivamente para la EH.
Controlar la corea puede ser una parte importante de la lucha contra los síntomas de la EH y muchos pacientes encuentran un alivio con la tetrabenazina. Al igual que todos los medicamentos, la tetrabenazina tiene sus inconvenientes, incluyendo un mayor riesgo de sufrir depresión y desarrollar pensamientos suicidas. Otro problema es que este medicamento se metaboliza rápidamente en el cuerpo, por lo que muchos pacientes tienen que tomar las pastillas tres veces al día. Esto es especialmente complicado en la EH, porque los pacientes pueden tener problemas de memoria y otras deficiencias mentales que les hacen olvidar fácilmente tomar sus medicamentos.
Debido a estos problemas, una pequeña compañía de biotecnología llamada Auspex Pharmaceuticals desarrolló una versión modificada de la tetrabenazina (descrita aquí). A esta versión de tetrabenazina le llamaron deutetrabenazina (o SD-809)) porque en la estructura de la tetrabenazina se sustituyeron unos átomos por otros llamados deuterios. Esta modificación ayuda a la droga a permanecer en la sangre durante más tiempo - lo que significa que se necesita tomar menos pastillas.
El Grupo de Estudio de Huntington (Huntington Study Group, HSG en sus siglas en inglés), en colaboración con Auspex, condujo dos ensayos de la deutetrabenazina desde el 2013 hasta el 2015 llamados First-HD y ARC-HD. Estos estudios investigaron la deutetrabenazina en dos diferentes formas - el estudio First-HD comprobó si la deutetrabenazina era mejor en controlar la corea que las pastillas placebo. Los resultados de este ensayo fueron positivos. Al igual que la tetrabenazina, el tratamiento con la deutetrabenazina reduce la corea en los pacientes de la EH. El estudio ARC-HD fue diseñado para validar los riesgos que los pacientes podrían sufrir al pasar de tomar la tetrabenazina a la deutetrabenazina, lo que fue comprobado como inocuo.
¿Qué está ocurriendo ahora?
Recientemente, la historia de la deutetrabezazina cambió en varios aspectos. En primer lugar, Auspex fue comprada por la compañía israelí Teva. En segundo lugar, Teva solicitó a la FDA americana que considerara la aprobación de la deutetrabenazina para el tratamiento de la EH, basado en el éxito de los estudios de ARC-HD y First-HD.
El proceso de aprobación de la deutetrabenazina se aceleró a mitad del 2016, cuando la FDA le pidió a Teva información adicional sobre la droga. La deutetrabenazina es el primer medicamento para humanos con átomos de deuterio hasta la fecha, por lo que la precaución adicional por parte de Teva y la FDA parece estar justificada.
Esta semana, Teva anunció que la FDA había sido contentada y que aprobó la deutetrabenazina para su uso en pacientes de la EH en Estados Unidos. Esto sugiere que todas las cuestiones adicionales de la FDA sobre seguridad fueron solventadas y que estuvieron de acuerdo en que la deutetrabenazina es segura para su uso. Debido a que la droga será puesta en el mercado, adquiere otro nombre, más comercial, que es Austedo.
¿Cuánto cuesta?
Las indicaciones más recientes son que Austedo puede llegar a ser menos caro que la tetrabenazina. Recientes declaraciones oficiales desde Teva sugieren que Austedo puede costar sobre un tercio menos que la dosis equivalente de la tetrabenazina. Es difícil predecir como la entrada de un nuevo medicamento afectará a los gastos totales de los pacientes de la EH, y pueden cambiar a medida que los patrones de prescripción se establecen.
Mensaje final
Este es un final feliz para la historia de la deutetrabenazina y esperamos tener noticias de cómo les va a los pacientes de la EH con este nuevo medicamento en el mundo real. La comunidad de la EH hizo su parte rellenando rápidamente formularios y participando en los ensayos del HSG, mientras que Auspex y Teva hicieron el trabajo duro de llevar la droga a través del proceso de aprobación.
Austedo añade otra importante herramienta más a las familias y médicos que están trabajando para controlar los síntomas de la EH. Cualquier tratamiento efectivo para los síntomas de la EH es un aporte valioso, de la misma forma que nosotros trabajamos para desarrollar drogas para prevenir o reducir su progresión.
Un equipo de investigadores del Centro de Huntington del University College de Londres ha desarrollado un fármaco que detiene el avance de la enfermedad de Huntington, un mal hereditario que desgasta algunas células nerviosas del cerebro, provoca graves problemas locomotores, cognitivos y emocionales, y reduce la esperanza de vida.
El medicamento se encuentra en la primera fase de pruebas, pero los primeros ensayos con enfermos han sido un éxito, según los científicos responsables del trabajo. El nuevo compuesto, al que sus desarrolladores han llamado IONIS-HTTRx, es el primer fármaco que logra disminuir la presencia en el cerebro de la proteína tóxica que desencadena esta enfermedad que en España padecen más de 4.000 personas.
46 razones para la esperanza
El medicamento se ha probado en 46 individuos de Alemania, Canadá y el Reino Unido que padecen la enfermedad de Huntington en su etapa inicial. A cada paciente se le inyectaron en el líquido cefalorraquídeo varias dosis de IONIS-HTTRx para que llegaran al cerebro, donde el fármaco redujo de forma considerable los niveles de huntingtina, la proteína que, al mutar, causa esta rara dolencia. El compuesto actúa sobre el gen que expresa la huntingtina, lo que inhibe la producción de esta, necesaria para muchas funciones, pero que al transformarse de forma maligna deteriora las células nerviosas.
Según Sarah Tabrizi, directora del Centro de Huntington del University College, “los resultados del ensayo son de vital importancia para los pacientes y sus familias. Es la primera vez que un fármaco reduce los niveles de la proteína tóxica que causa la dolencia, y el medicamento ha resultado seguro y tolerable para los enfermos. Ahora hay que hacer pruebas clínicas con más personas para confirmar con seguridad que el compuesto funciona”.
Si los ensayos clínicos de más envergadura confirman la eficacia del IONIS-HTTRx, estaremos ante un gran avance médico, ya que, hasta ahora, los tratamientos conocidos combatían los síntomas de esta dolencia, pero no la frenaban. Es cierto que el compuesto no la cura, pero sí podría evitar el agravamiento de sus síntomas más devastadores.
¿Qué es la enfermedad de Huntington?
Las personas que sufren esta dolencia neurodegenerativa nacen con la alteración genética que la desencadena, pero los síntomas no suelen aparecer hasta pasados de 30 a 40 años. Los primeros indicios incluyen problemas de equilibrio, torpeza y movimientos descontrolados. El avance del mal puede llegar a impedir que el afectado camine, hable o trague. Algunos enfermos dejan de reconocer a sus familiares, de forma similar a la de quienes padecen demencia.
Los afectados no suelen sobrevivir más de 20 años tras el diagnóstico de esta patología neurodegenerativa hereditaria, incurable e incapacitante que reúne síntomas que la asemejan al alzhéimer, el párkinson y la esclerosis lateral amiotrófica (ELA).
Image copyrightJAMES GALLAGHERImage captionPeter has Huntington's disease and his siblings Sandy and Frank also have the gene
The defect that causes the neurodegenerative disease Huntington's has been corrected in patients for the first time, the BBC has learned.
An experimental drug, injected into spinal fluid, safely lowered levels of toxic proteins in the brain.
The research team, at University College London, say there is now hope the deadly disease can be stopped.
Experts say it could be the biggest breakthrough in neurodegenerative diseases for 50 years.
Huntington's is one of the most devastating diseases.
Some patients described it as Parkinson's, Alzheimer's and motor neurone disease rolled into one.
Peter Allen, 51, is in the early stages of Huntington's and took part in the trial: "You end up in almost a vegetative state, it's a horrible end."
Huntington's blights families. Peter has seen his mum Stephanie, uncle Keith and grandmother Olive die from it.
Tests show his sister Sandy and brother Frank will develop the disease.
The three siblings have eight children - all young adults, each of whom has a 50-50 chance of developing the disease.
Worse-and-worse
The unstoppable death of brain cells in Huntington's leaves patients in permanent decline, affecting their movement, behaviour, memory and ability to think clearly.
Peter, from Essex, told me: "It's so difficult to have that degenerative thing in you.
"You know the last day was better than the next one's going to be."
Huntington's generally affects people in their prime - in their 30s and 40s
Patients die around 10 to 20 years after symptoms start
About 8,500 people in the UK have Huntington's and a further 25,000 will develop it when they are older
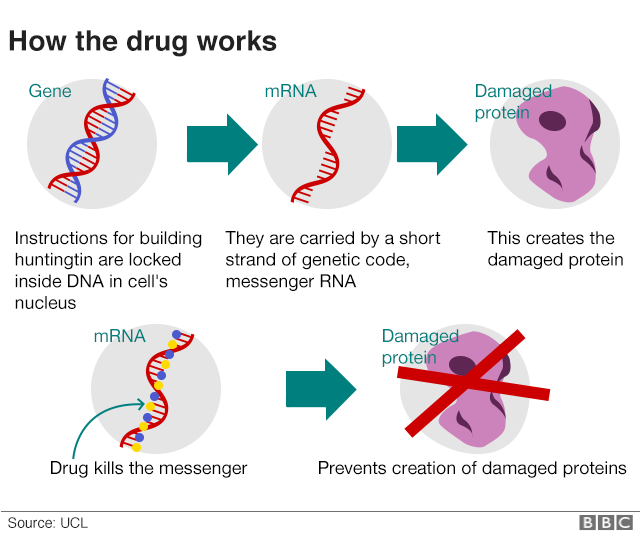
Huntington's is caused by an error in a section of DNA called the huntingtin gene.
Normally this contains the instructions for making a protein, called huntingtin, which is vital for brain development.
But a genetic error corrupts the protein and turns it into a killer of brain cells.
The treatment is designed to silence the gene.
On the trial, 46 patients had the drug injected into the fluid that bathes the brain and spinal cord.
Doctors did not know what would happen. One fear was the injections could have caused fatal meningitis.
But the first in-human trial showed the drug was safe, well tolerated by patients and crucially reduced the levels of huntingtin in the brain.
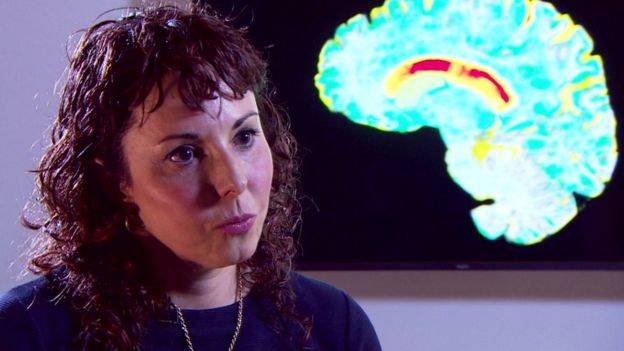
Image captionProf Sarah Tabrizi , from the UCL Institute of Neurology, led the trials.
Prof Sarah Tabrizi, the lead researcher and director of the Huntington's Disease Centre at UCL, told the BBC: "I've been seeing patients in clinic for nearly 20 years, I've seen many of my patients over that time die.
"For the first time we have the potential, we have the hope, of a therapy that one day may slow or prevent Huntington's disease.
"This is of groundbreaking importance for patients and families."
Doctors are not calling this a cure. They still need vital long-term data to show whether lowering levels of huntingtin will change the course of the disease.
The animal research suggests it would. Some motor function even recovered in those experiments.
Image copyrightJAMES GALLAGHERImage captionSandy Sterne, Peter Allen, Hayley Allen, Frank Allen, Annie Allen and Dermot Sterne
Peter, Sandy and Frank - as well as their partners Annie, Dermot and Hayley - have always promised their children they will not need to worry about Huntington's as there will be a treatment in time for them.
Peter told the BBC: "I'm the luckiest person in the world to be sitting here on the verge of having that.
"Hopefully that will be made available to everybody, to my brothers and sisters and fundamentally my children."
He, along with the other trial participants, can continue taking the drug as part of the next wave of trials.
They will set out to show whether the disease can be slowed, and ultimately prevented, by treating Huntington's disease carriers before they develop any symptoms.
Prof John Hardy, who was awarded the Breakthrough Prize for his work on Alzheimer's, told the BBC: "I really think this is, potentially, the biggest breakthrough in neurodegenerative disease in the past 50 years.
"That sounds like hyperbole - in a year I might be embarrassed by saying that - but that's how I feel at the moment."
The UCL scientist, who was not involved in the research, says the same approach might be possible in other neurodegenerative diseases that feature the build-up of toxic proteins in the brain.
The protein synuclein is implicated in Parkinson's while amyloid and tau seem to have a role in dementias.
Off the back of this research, trials are planned using gene-silencing to lower the levels of tau.
Prof Giovanna Mallucci, who discovered the first chemical to prevent the death of brain tissue in any neurodegenerative disease, said the trial was a "tremendous step forward" for patients and there was now "real room for optimism".
But Prof Mallucci, who is the associate director of UK Dementia Research Institute at the University of Cambridge, cautioned it was still a big leap to expect gene-silencing to work in other neurodegenerative diseases.
She told the BBC: "The case for these is not as clear-cut as for Huntington's disease, they are more complex and less well understood.
"But the principle that a gene, any gene affecting disease progression and susceptibility, can be safely modified in this way in humans is very exciting and builds momentum and confidence in pursuing these avenues for potential treatments."
The full details of the trial will be presented to scientists and published next year.
The therapy was developed by Ionis Pharmaceuticals, which said the drug had "substantially exceeded" expectations, and the licence has now been sold to Roche.