Primera parte: la investigación
Huntington: la carrera para silenciar un estigma mortal


La enfermedad de Huntington es una rara patología genética que combina síntomas del alzhéimer, la ELA y la esquizofrenia. Hoy cualquier hijo de un paciente puede saber si la tendrá pasados los treinta e impedir que sus descendientes hereden el gen afectado. Las esperanzas se concentran en un ensayo clínico de dos años en fase 3, cuyo primer paciente se enroló a finales de enero.
Aquí el link de la pagina donde esta la nota https://www.agenciasinc.es/Reportajes/Huntington-la-carrera-para-silenciar-un-estigma-mortal?fbclid=IwAR20cf8qM4HmxBlrkfg3GP4TcRkSJ0evH1FXh8s9O4JJVYDGyYaPJBoF7Wc
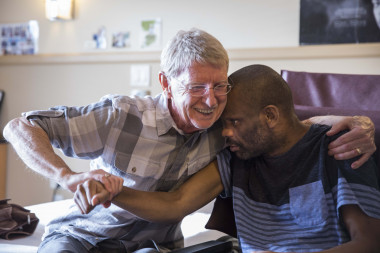
Un voluntario cuida a un paciente de húntington en EE UU en 2016. Los principales síntomas de la enfermedad son los movimientos incontrolados, además de problemas psiquiátricos y cognitivos. / Leila Navidi / EFE
Este reportaje forma parte de una serie sobre el húntington. Puede leerse la segunda parte aquí.
La madre de Asunción Martínez pasó más de una década con problemas al caminar “por culpa del reuma”. Tras fracturarse un pie, la enfermedad de Huntington se reveló como el verdadero culpable.
Los síntomas de este trastorno genético no suelen aparecer hasta pasados los treinta años. Los más reconocibles son los movimientos incontrolados (corea), a los que se suman problemas psiquiátricos y cognitivos. Es una patología mortal que aún mantiene cierto estigma social. A la espera de una cura, pacientes y familiares esperan que se consiga el silenciamiento del gen responsable.
Ahora, los ojos están puestos en un un ensayo clínico para reducir los niveles de la proteína mutante que provoca el trastorno. Su fase 3 se puso en marcha a finales de 2018 y el primer paciente se ha incorporado a finales de enero.
El villano de esta historia es una enorme proteína llamada huntingtina. Aunque su papel no está del todo claro, se considera esencial para la vida y se la ha relacionado con multitud de procesos que van desde la regulación mitocondrial a la transcripción génica.
El investigador del Instituto de Investigación Sanitaria La Fe (IISF) en Valencia Rafael Vázquez explica a Sinc desde su laboratorio lo que sucede cuando la huntingtina es defectuosa: “Se vuelve pegajosa y acumula y une a otras estructuras, lo que perturba la función celular además de la suya propia”.
Se calcula que unos 4.000 españoles padecen húntington. No existen números exactos debido a la falta de estudios poblacionales
Se calcula que unos 4.000 españoles padecen húntington. No existen números exactos debido a la falta de estudios poblacionales, por lo que esta cifra se deduce de la prevalencia global de un caso cada 10.000 o 20.000 nacimientos. Desde que las resonancias magnéticas evidencian el comienzo de la muerte neuronal hasta que se manifiestan los primeros síntomas puede pasar más de una década.
¿Pero por qué algunos enfermos comienzan a mostrar síntomas con menos de 20 años y otros con más de 70?
Esta variabilidad en el inicio del húntington es lo que desea entender Vázquez. Por eso trabaja rodeado de C. elegans, un diminuto gusano que resulta idóneo para estudiar la genética de esta enfermedad. Al ser dominante y autosómica, la mayoría de enfermos tiene una única copia defectuosa del gen que regula la síntesis de la huntingtina.
A través de sus gusanos, Vázquez busca genes que puedan resultar protectores. El investigador considera, además, que llevar un estilo de vida saludable puede ayudar a retrasar la aparición de los síntomas.
Uno de los genes protectores que estudia Vázquez es el AMPK, que activa la degradación —autofagia— de las proteínas mal plegadas. “Es una diana terapéutica interesante”, asegura el biólogo, que ya lo ha probado con éxito en ratones. “Si activases la autofagia estarías atacando de raíz el problema. Al eliminar la huntingtina mutante podrías retrasar los síntomas en pacientes en fases tempranas”. Lo que retrasa el ensayo clínico (en personas) es que aumenta los niveles de glucosa en sangre.

La huntingtina es la proteína que causa la enfermedad de Huntington. En la imagen, la neurona pintada de amarillo contiene una acumulación anormal de huntingtina, en naranja. / Wikipedia
¿De verdad quiere usted saberlo?
Como hija de una paciente de húntington, Asunción Martínez fue la cuarta persona en España en hacerse un test predictivo. Fue en 1991, gracias a un análisis indirecto previo al descubrimiento del gen responsable en 1993 por la genetista Nancy Wexler. El resultado fue negativo: no padecería la enfermedad. Solo una de sus seis hermanas la imitó. Otra se hizo el test tras los primeros síntomas.
La mayoría de personas en riesgo consideran inútil hacerse un test predictivo porque no hay cura
A escala mundial, la norma es no saber. En EE UU, el 96 % de pacientes en riesgo jamás se hace la prueba; en Canadá, el 76 %, según asegura el documental de 2012 ¿De verdad quiere usted saberlo?
La mayoría de personas en riesgo consideran inútil la información al no existir cura más allá del tratamiento de algunos síntomas como la depresión. Aquellos que deciden conocer si padecerán la enfermedad necesitan apoyo psicológico para asimilar los resultados.
Martínez ha centrado sus esfuerzos en informar a los pacientes mediante reuniones y mejorar su vida con rehabilitación, fisioterapia y actividad física. Lo hace desde dos frentes: como coordinadora local del Grupo Europeo de Huntington y como psicóloga en la Fundación Jiménez Díaz de Madrid, donde nos recibe.
Antidepresivos y calorías
El síntoma más característico del húntington es la corea, movimientos incontrolados y agitación constante. A esto hay que sumar problemas psiquiátricos, como depresión y desinhibición, y cognitivos, como la demencia y dificultades con el procesamiento del lenguaje.
Solo para la parte motora y psiquiátrica existen algunos remedios: tetrabenazina para la corea y antidepresivos para la depresión. Los síntomas cognitivos de la enfermedad no tienen cura, dice Vázquez, “a pesar de todo el dinero y esfuerzo. Se han intentado un montón de ensayos clínicos y no ha funcionado ni uno”. Aun así, Martínez explica que cada martes una neuropsicóloga ofrece rehabilitación cognitiva gratuita a los pacientes.
El húntington tiene tantos síntomas que algunos se pasan por alto: los pacientes pierden peso y les cuesta mantenerse activos
El húntington tiene tantos síntomas que es fácil ‘olvidar’ algunos. “Los pacientes pierden peso de manera considerable y no se hace hincapié en eso, ni siquiera por parte de las familias”, lamenta Martínez. “No se les autorizan los complementos alimenticios y hacer una dieta de 5.000 calorías no es fácil”.
No es la única faceta de la enfermedad que se pasa por alto: “Falta concienciarles de que deben mantenerse activos desde el punto de vista físico, psíquico y social; no quedarse toda la semana aislados en casa”.
Suena el móvil de Martínez: es uno de los pacientes, que pregunta por las clases de rehabilitación. La psicóloga, que está ayudando a crear una base de datos mundial de la enfermedad a través del estudio Enrol, también está en contacto continuo con enfermos y familiares y les brinda toda la información que necesiten.

Sesión de yoga para pacientes y familiares en la asociación ACHE Corea Huntington Española.
Un respiro que no es la solución definitiva
Muchas personas en riesgo, como Martínez, se hacen el test cuando deciden tener hijos. Hoy en día es posible hacer un diagnóstico preimplantacional para garantizar que la descendencia de un enfermo no sufra la enfermedad. La psicóloga respeta esta opción, pero también señala sus inconvenientes: “Ese niño, tarde o temprano, se va a criar con un padre con húntington. Yo lo hice y no es lo que querría para mis hijos”.
Podría pensarse que esta tecnología erradicará algún día la enfermedad, al evitar que los pacientes tengan hijos enfermos. Por desgracia, la mutación de la huntingtina puede darse de forma espontánea en familias sin húntington. “No queremos crear alarma social, pero se conocen casos”, afirma Martínez.
La razón es que la huntingtina mutante puede estar más o menos afectada: el paciente puede no padecer la enfermedad o incluso transmitirla a la siguiente generación sin haberla padecido. Esto, sumado a otros factores ambientales y genéticos hace que se conozcan casos diagnosticados con más de 70 años y familias en los que el húntington avanza a velocidades muy dispares.
El ensayo clínico más esperado
La gran promesa para derrotar al húntington es el silenciamiento de su gen, nombre que recibe el esperado tratamiento que reduciría los niveles de proteína defectuosa mediante inyecciones periódicas en la médula espinal. Es una estrategia que ya se ha seguido con éxito para tratar la distrofia miotónica de tipo 1.
La fase 3 del ensayo clínico que confirmará si es posible ‘desconectar’ la enfermedad que acaba de empezar: el primer paciente se enroló a finales de enero, según una nota de prensa de la farmacéutica Ionis. En los dos años que durará, en total participarán 660 personas de entre 25 y 65 años de unos 15 países. Tras EE UU y Canadá, se ha confirmado la inclusión de Alemania y UK. Especialistas, pacientes y familiares, como Martínez, confían en que España también entre. El fármaco, que ha pasado por varios nombres, se conoce en la actualidad como RG6042.
La expectación entorno al ensayo es muy alta entre familiares y afectados. “El estudio piloto que tuvo lugar en 2017 con cincuenta pacientes muestra que el medicamento es bien tolerado, y un menor nivel de huntingtina en el líquido cefalorraquídeo se correlaciona con mejores puntuaciones clínicas. ¡Blanco y en botella!”, dice Martínez. “Espero ver una cura antes de morirme, y eso hace unos años era impensable”.
El esperado tratamiento reduciría los niveles de proteína defectuosa mediante inyecciones periódicas en la médula espinal
El vicepresidente de la sección de biología de la ONG CHDI Foundation, Ignacio Muñoz Sanjuán, se considera “optimista pero escéptico” respecto al silenciamiento. “Es pronto para decir que eliminar la proteína mutante tendrá efecto; en los próximos tres años lo sabremos”, asegura por teléfono. Sí que tiene claro que la llave para cambiarlo todo está en este tipo de terapias: “De momento no hay nada, así que cualquier cosa es mejor que nada”.
Vázquez matiza que la huntingtina se expresa en todas partes, desde el corazón al hígado. “Se ha creído que es una enfermedad neurológica porque los primeros síntomas aparecen con el colapso de las neuronas, pero cada vez se piensa más que el húntington es en realidad un síndrome que afecta a diversos órganos”. Por eso, el investigador teme que si se logran curar el tejido nervioso empiecen a fallar otros tipos celulares.
A Muñoz le preocupa más la logística de este tipo de estudios, muy costosos en tiempo y en dinero. “Siempre existe el riesgo de que las compañías no quieran hacer un ensayo de cinco a siete años que cueste 200 millones de dólares. Es difícil predecir cómo va a reaccionar la industria farmacéutica. El huntington no tiene tanta prevalencia en Europa y EE UU, y no me sorprendería que decidan que les interesa más el alzhéimer o el párkinson”. Martínez, por su parte, teme que el alto precio que tendría un posible fármaco retrase su financiación por la Seguridad Social.
Aunque el RG6042 muestre unos resultados positivos, pasarán años antes de que llegue a los afectados. A pesar de ello, estas noticias hacen que los pacientes busquen información en Martínez y Vázquez. “A veces nos llaman y preguntan cómo va la investigación”, asegura el investigador del IISF.
“Para nuestra desesperación, las cosas cambian tan poco de un año para otro… Tenemos dinero y proyectos, pero no hay manos porque no podemos convencer a las mentes más brillantes de que se queden”, añade el biólogo. Aun así, enfermos y familiares esperan que 2019 sí marque un antes y un después en la lucha contra el húntington.
La misteriosa ONG que quiere curar el húntington
El húntington cuenta con una ‘ventaja’ que no tienen otras enfermedades raras, que suelen ser maltratadas por la financiación científica: la CHDI Foundation. Se trata de una misteriosa ONG estadounidense —sus fundadores son desconocidos, aunque se sospecha de una rica familia de afectados— que dedica todos sus esfuerzos y recursos a curar esta patología. Estos, según los entrevistados para este artículo, son “astronómicos”.
“Funciona como una empresa de biotecnología: está muy controlada pero invierte en investigación básica”, asegura Vázquez. También da dinero para eventos, redes de pacientes y reuniones, y en la actualidad financia uno de los ensayos observacionales más grandes del mundo. “No he visto una red tan sofisticada y con tanto dinero detrás para curar una enfermedad rara”, comenta el biólogo.
“Es un crisol que negocia entre comunidad, laboratorios, investigadores… Se supone que ponen sentido común a este maremágnum”, añade Martínez. “El día que se patente un fármaco imagino que será en beneficio suyo, que ha puesto todos los huevos ahí. Los gobiernos tendrán que pagarlo porque va a ser el único eficaz. Si funciona”.